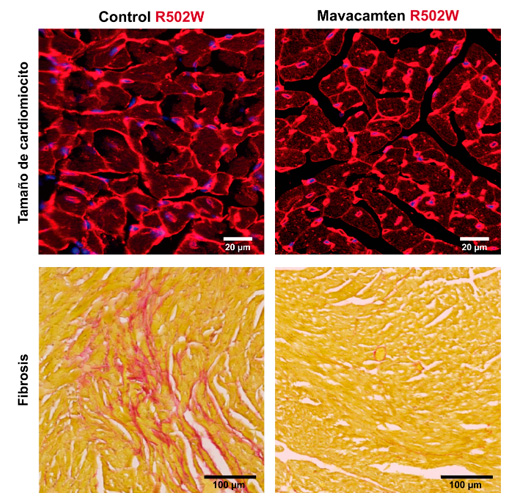
La miocardiopatía hipertrófica es la enfermedad genética cardiaca más común y está causada por mutaciones en proteínas del sarcómero, entre ellas la proteína C de unión a la miosina cardiaca (cMyBP-C), codificada por MYBPC3, uno de los genes más frecuentemente implicados. En este estudio describimos un nuevo mecanismo de patogenicidad para variantes de cambio de sentido en MYBPC3. Mediante un modelo de ratón portador de la variante R502W, mostramos que, a diferencia de las mutaciones que reducen los niveles de cMyBP-C, esta variante debilita su interacción con la miosina, el motor molecular del sarcómero, lo que conduce a un estado de hipercontractilidad. Pese a este mecanismo diferencial, el inhibidor de miosina mavacamten frenó el remodelado cardiaco patológico tanto en ratones R502W como en un modelo de pérdida completa de cMyBP-C, y redujo la fuerza de contracción en tejido cardiaco humano generado a partir de cardiomiocitos derivados de células madre pluripotentes inducidas. Estos resultados indican que el mavacamten es eficaz con independencia del mecanismo molecular subyacente, ampliando el espectro de pacientes que podrían beneficiarse de este tratamiento.
Resumen
Mavacamten is a targeted treatment for hypertrophic cardiomyopathy, a disease caused by genetic variants affecting mainly sarcomeric myosin and its regulator cardiac myosin-binding protein C (cMyBP-C, encoded by MYBPC3). Here we generate knock-in mice including missense pathogenic variant cMyBP-C p.R502W, which unlike carriers of cMyBP-C truncations, develop pathogenic myocardial remodeling with preserved cMyBP-C levels and localization. Mechanistically, R502W reduces cMyBP-C–myosin affinity and generates sarcomere hypercontractility due to increased Ca2+ sensitivity and a favored ON structural state of myosin. Even though these pathomechanisms do not overlap with those triggered by truncating MYBPC3 variants, mavacamten blunts myocardial remodeling both in R502W and cMyBP-C-deficient hearts, correlating with the drug’s ability to restore OFF myosin in R502W sarcomeres. In R502W human engineered heart tissues, mavacamten also opposes hypercontractility. Hence, our results indicate that mavacamten is effective in treating hypertrophic cardiomyopathy caused by both truncating and missense MYBPC3 variants regardless of their primary pathomechanisms.

octubre 2026
Sobre el grupo investigador
El grupo de Mecánica Molecular del Sistema Cardiovascular, dirigido por el Dr. Jorge Alegre-Cebollada en el Centro Nacional de Investigaciones Cardiovasculares (CNIC, Madrid) e integrado en el CIBER de Enfermedades Cardiovasculares (CIBERCV), es un equipo multidisciplinar que investiga cómo las fuerzas mecánicas determinan la función muscular a nivel molecular, celular, tisular y de organismo. Su objetivo es mejorar el entendimiento, diagnóstico y tratamiento de enfermedades cardiovasculares y musculoesqueléticas, con especial atención a las proteínas del sarcómero, como la titina y la cMyBP-C, y a su papel en las miocardiopatías hereditarias. Para ello, el grupo combina técnicas de biofísica de molécula única con modelos de ratón modificados genéticamente. El presente trabajo, liderado por el CNIC, es fruto de la colaboración con un equipo internacional de investigadores.
Referencia del artículo
Sen-Martín, L., Fernández-Trasancos, Á., López-Unzu, M.Á. et al. Mavacamten shows broad benefit in human and mouse models of MYBPC3-related hypertrophic cardiomyopathy. Nat Cardiovasc Res 5, 638–657 (2026)
https://doi.org/10.1038/s44161-026-00833-3


